会议前言
在 EU MDR 法规全面实施的背景下,欧洲市场已成为中国医疗器械企业跨国合规的必考题。作为维持证书及保障产品生命周期的核心环节,PMCF(上市后临床跟踪) 的实际执行正面临前所未有的法规与运营挑战。
❓如何设计符合公告机构(Notified Body)科学预期的 PMCF 方案?
❓ 如何在欧洲复杂的异质性市场中高效筛选临床中心并控制运营成本?
❓ 如何在中欧跨境数据流(EU-China Data-Flow)的强监管下筑牢 GDPR 合规红线?
近日,LINKS CRO(凌仕CRO) 联合欧洲独立临床咨询机构 Qmed Consulting,成功举办了 “中国医疗器械出海欧洲:PMCF临床研究执行全攻略与跨国合规避坑指南” 线上研讨会。
本次会议特邀主办方双方的核心专家、临床评审员以及生命科学领域资深律师,从方案设计、运营落地、数据隐私等多维视角拆解了欧洲临床执行的核心路径。以下为本次研讨会核心干货与实操要点梳理,供行业同仁参考。
精彩回顾
01 凝心聚力・LINKS 致辞
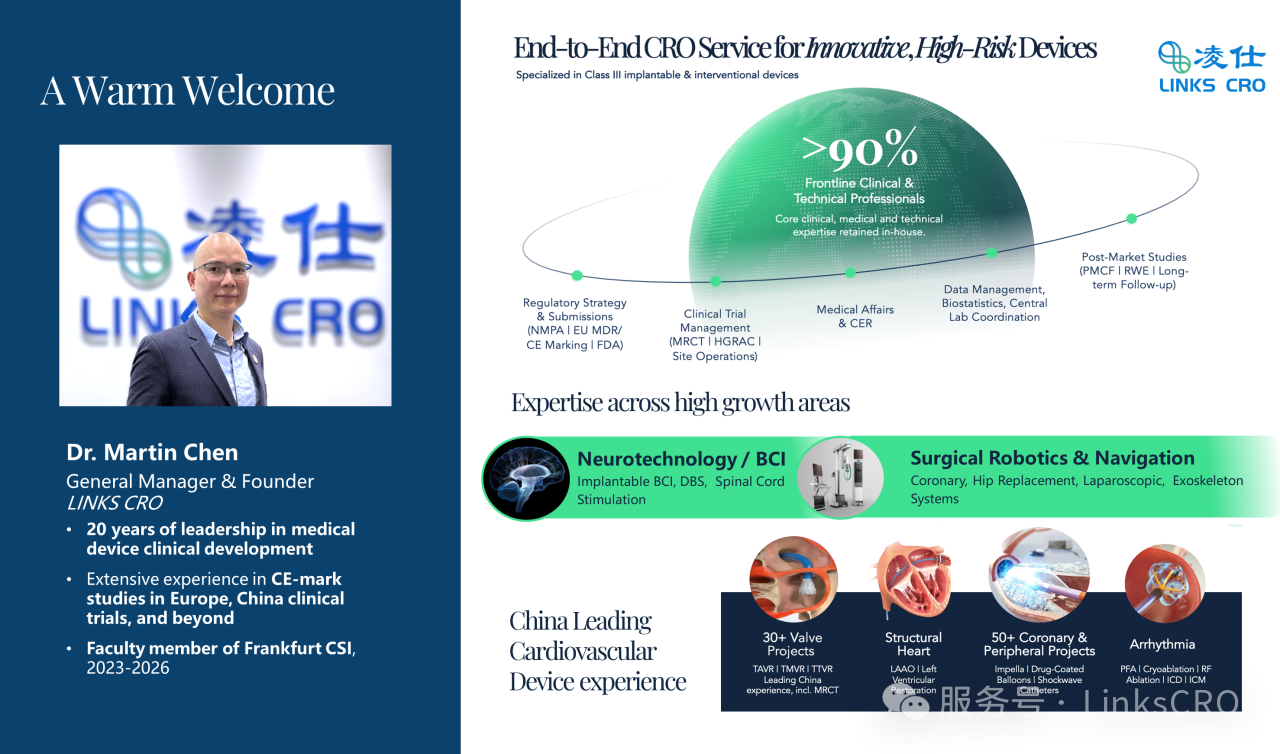
会议伊始,LINKS CRO 创始人兼总经理 Martin Chen 博士发表了开场致辞,拉开了本次线上研讨会的序幕。
Martin 博士首先向来自中国和欧洲的行业同仁表达了诚挚的欢迎。他介绍道,“凌仕CRO(LINKS)”深耕创新医疗器械临床开发服务超过 12 年,始终专注于高性能及介入植入型医疗器械,在心脏和泛血管领域拥有深厚的积淀,并已在前沿的侵入性脑机接口等领域开展临床试验服务。针对当前中国高性能医疗器械全面走向欧洲市场的核心诉求,LINKS 依托丰富的 EU MDR 及 PMCF 实战经验,致力于提供一站式的跨国临床与法规解决方案。
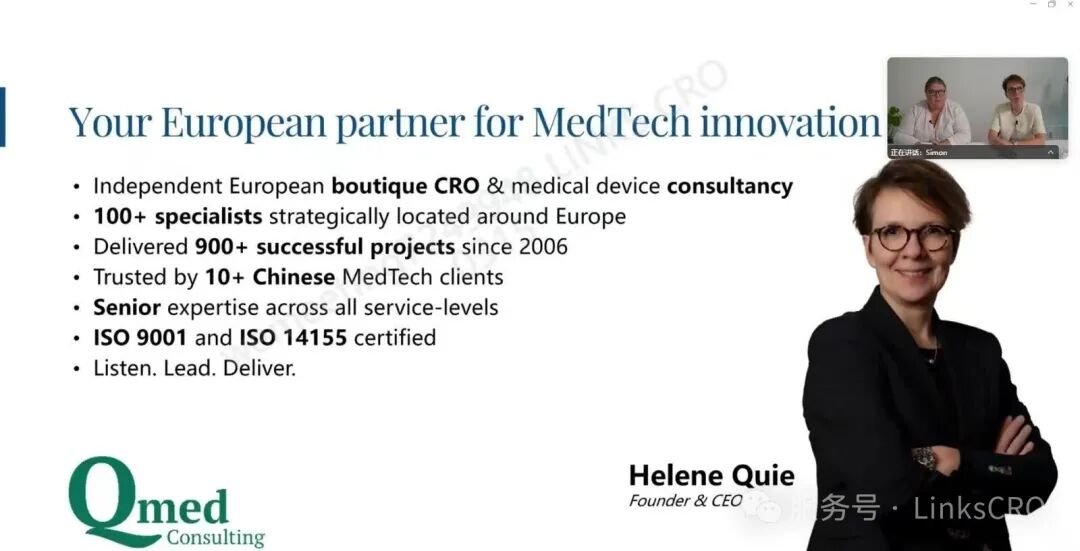
Martin 博士强调,本次网络研讨会是 LINKS 与其长期信任的欧洲本土伙伴 Qmed Consulting深化合作的起点。他向共同主持本次会议的 Qmed 创始人兼 CEO Helene Quie 女士及其团队表达了由衷的感谢,并指出 Qmed 在欧洲临床试验实施方面拥有持续深耕的专业积淀。PMCF 在当前法规语境下,直接决定了产品在欧洲的证书维持与市场生命周期。中国厂商必须建立起涵盖法规风险预防、本土化高效执行在内的全球化视野。同时,Martin 博士在致辞中重磅预告:今年 8 月,LINKS 将在上海承办“国际创新大会医疗器械出海论坛”。作为双方跨国协作的延续,未来将为中国 MedTech 企业带来更多具有实战价值的合规收获。
02 深度解构・Qmed 演讲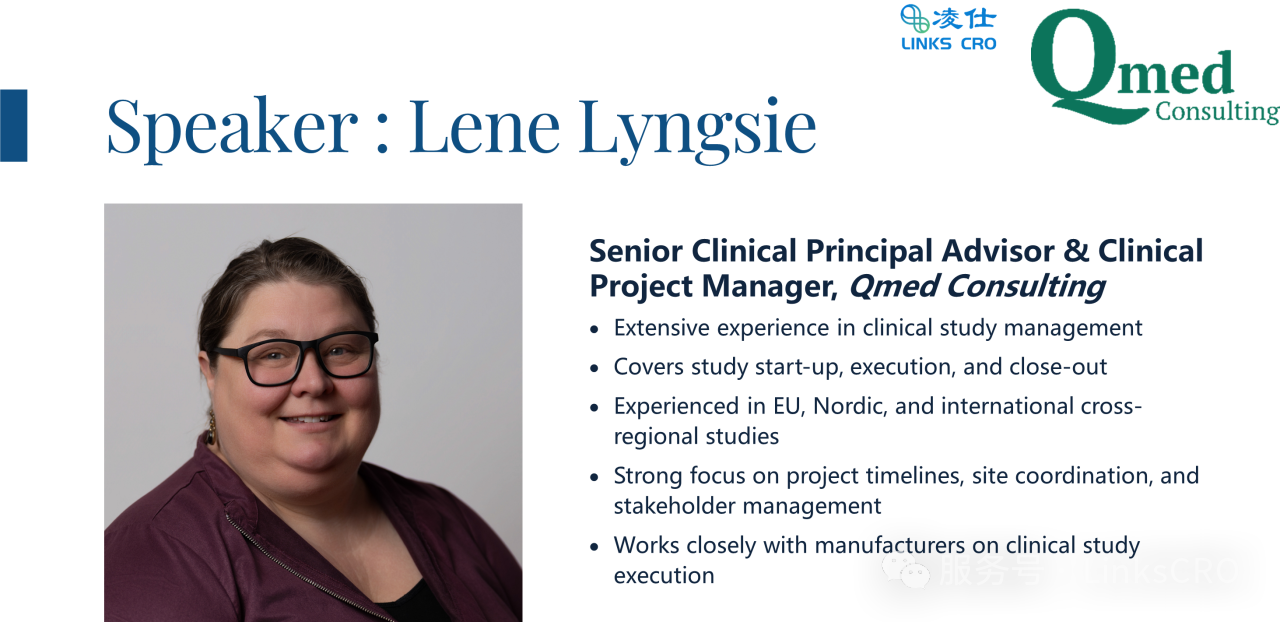
随后,来自 Qmed Consulting 的资深临床项目经理 Lene Lyngsie 带来了高含金量的主题演讲,就欧洲 PMCF 研究的底层逻辑与方案设计进行了深度拆解。
1. 明确临床研究路径与科学目的(Method Choice)
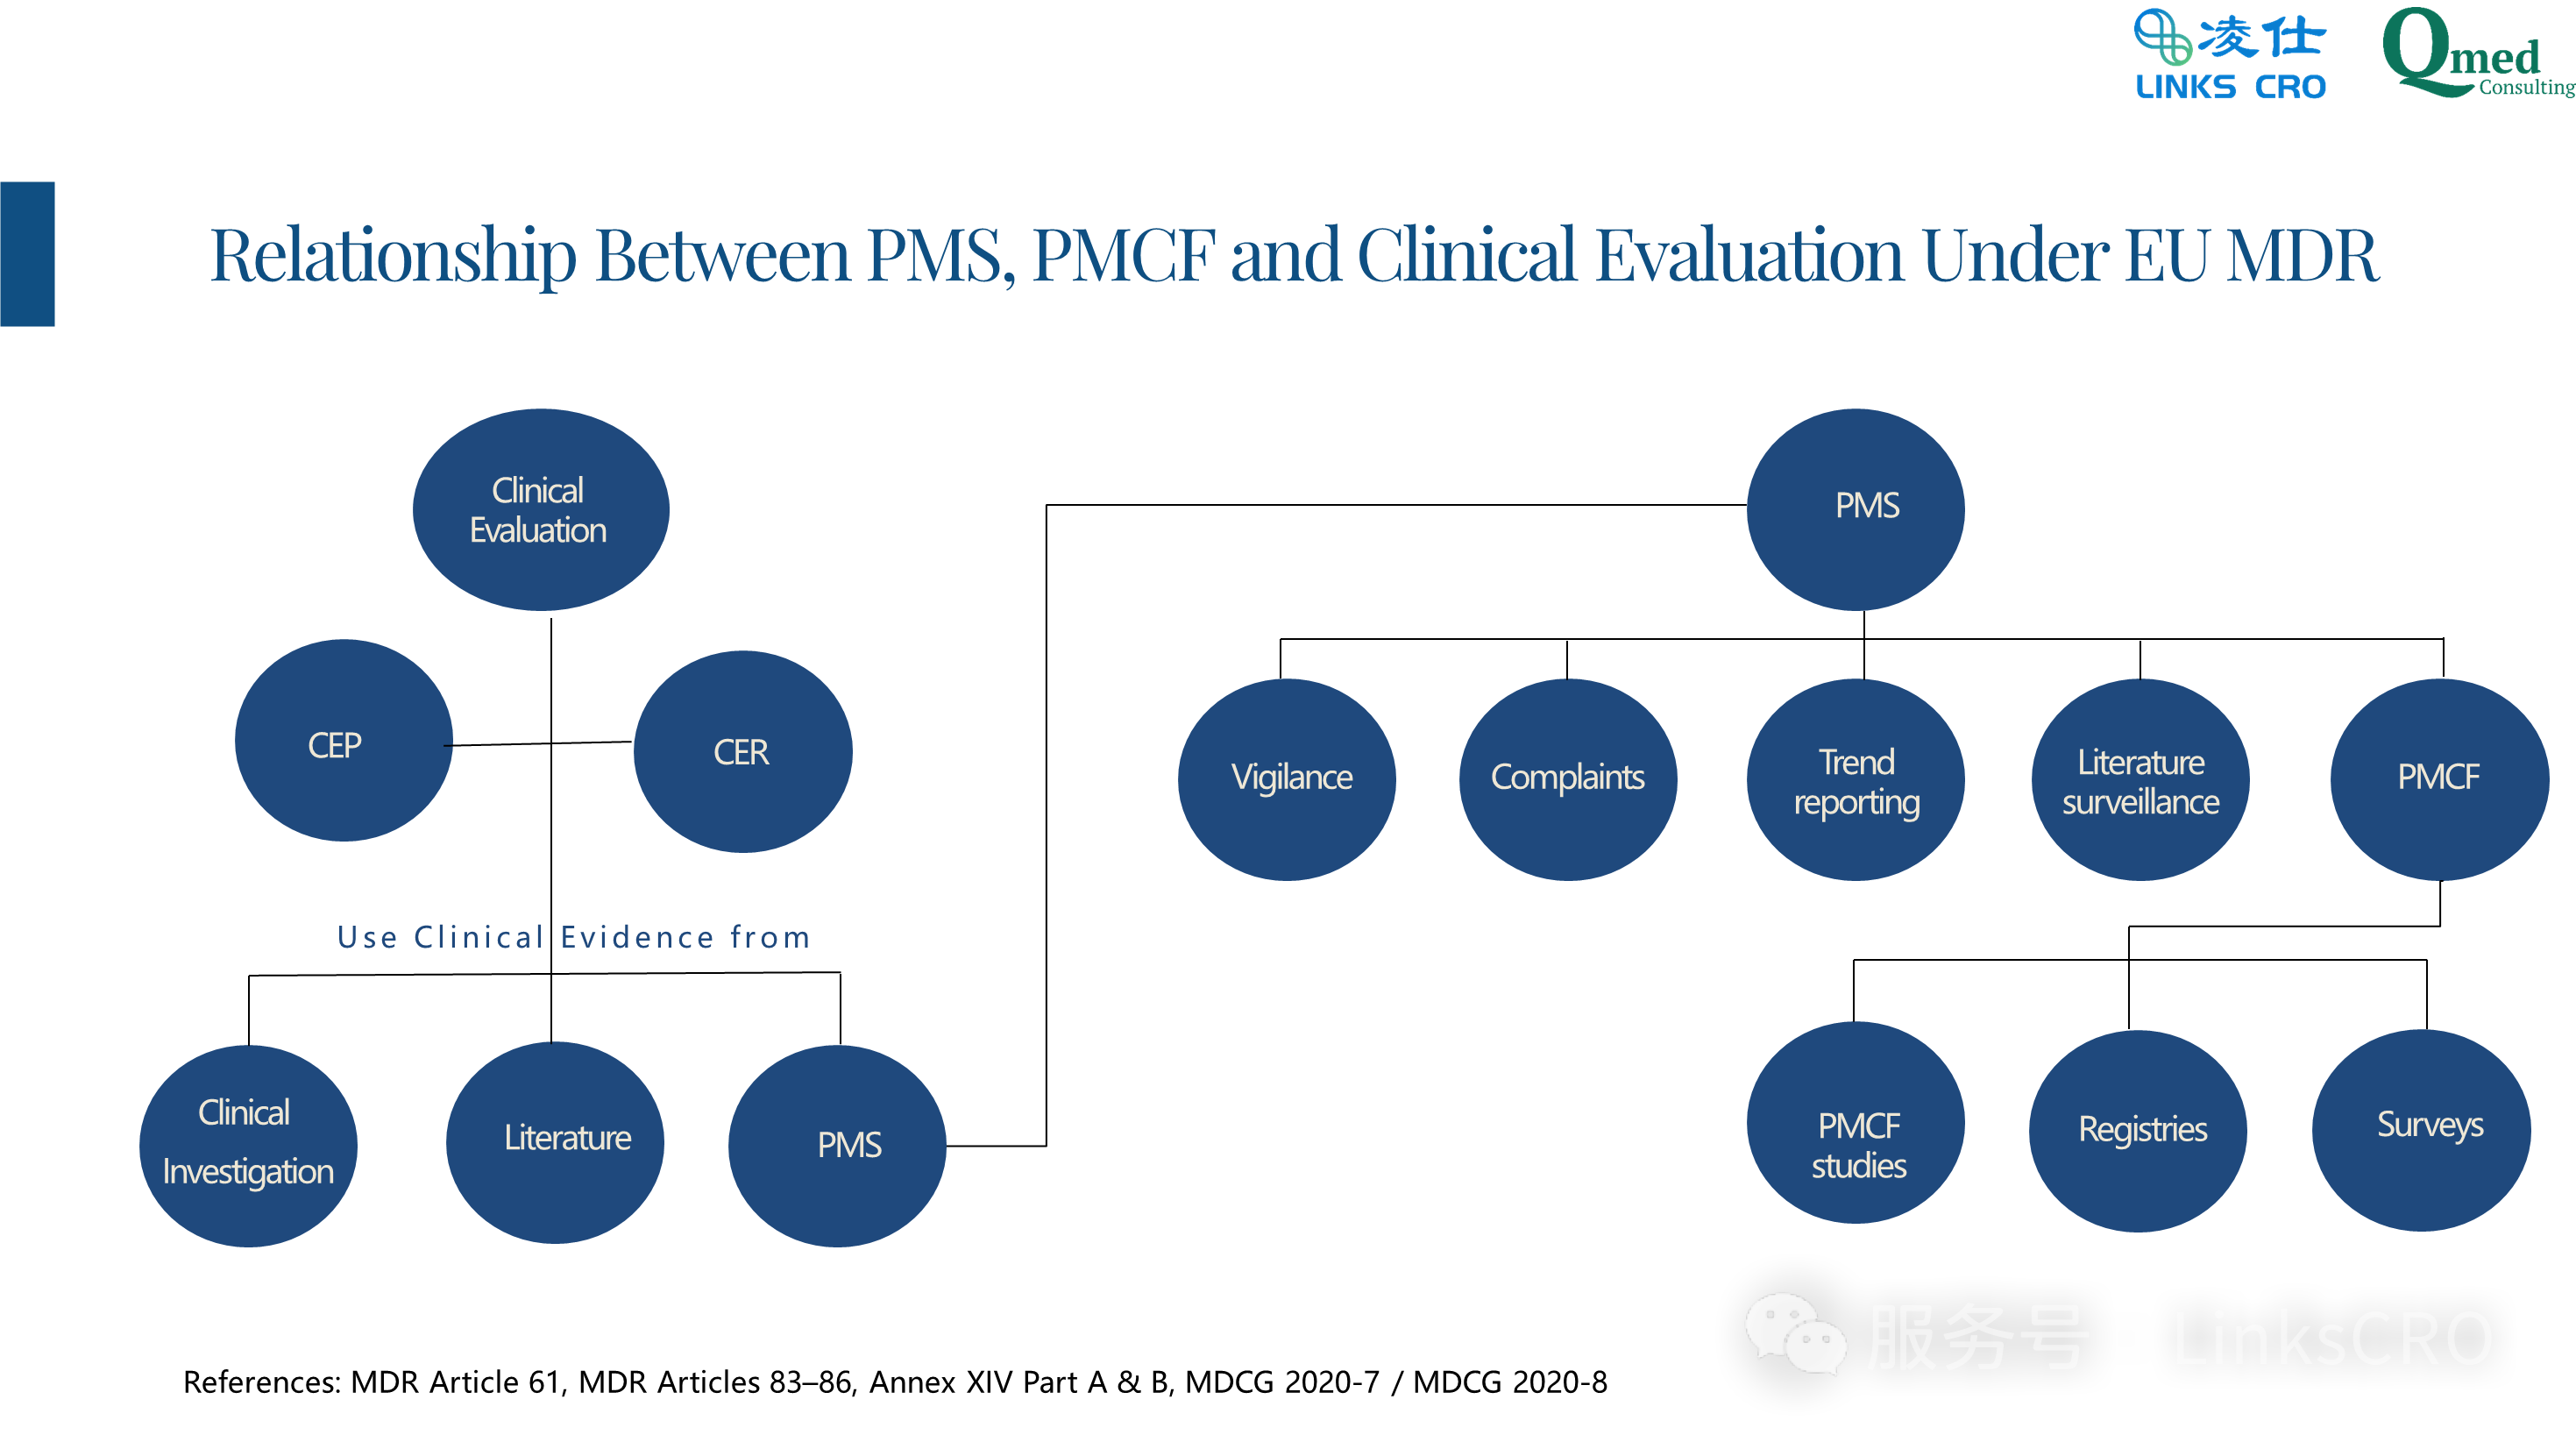
PMCF 方案的设计必须建立在明确的数据缺口(Data Gaps)之上。申办方需根据产品的实际法规诉求选择合适的研究路径:
观察性研究(Observational Study): 若仅用于支持现有的 CE 证书持证,可优先考虑此路径,侧重于收集标准治疗(Standard of Care)下的真实世界数据。
前瞻性研究(Prospective Study): 若旨在扩大适应症、完善临床数据链或用于学术发表,则通常需要开展此类研究。若涉及额外的负担性或侵入性操作,则必须遵循 MDR Article 74 流程进行合规申报。
2. 欧洲研究中心(Sites)及主要研究者(PI)的选择标准
Lene 强调,中心筛选的严谨性直接决定了项目的合规性与执行效率。申办方应重点考核以下要素:
设备与术式熟悉度: 该中心过去使用该品类产品的临床案例数量及熟练程度。
临床资源可匹配性: 鉴于欧洲部分研究中心的推进周期较长,中心是否配备专属的 Study Coordinator(临床研究协调员) 尤为关键。
本地化递交要求(Local Submission): 即使是已获 CE 标志的上市后研究,在向各国伦理委员会(EC)及主管当局(CA)进行联合递交时,除 IFU(使用说明书)外,通常仍需提供完整的 IB(研究者手册)以及更新的 GSPR(通用安全与性能要求)检查表。各成员国的递交流程存在差异,不宜采用单一化模板。
03 多维共鸣・大咖建言
除主办方外,本次研讨会还汇聚了来自申办方、公告机构、工业界及律所的多位大咖,他们分别从各自的专业领域为中国厂商提供了关键的合规输入。